martes, 29 de octubre de 2019

Historia del descubrimiento del ADN

El desarrollo de la genética en los últimos 2 siglos ha supuesto uno de los hallazgos más importantes de la ciencia.
El descubrimiento de la estructura del ADN en forma de doble hélice fue uno de los más importantes de la historia de la genética.
Miriam Barchilón, 29/10/2019
El descubrimiento del ácido desoxiribonucleico (ADN) cambió para siempre la comprensión de la genética, el estudio sobre cómo se transmite la herencia física y fisiológica de generación en generación.
La molécula de ADN se identificó por 1ª vez en la IIª mitad del siglo XIX. Un siglo después, a mitad del s.XX, empezó la edad dorada de los descubrimientos en genética, cuando se definió la estructura y funcionamiento del código genético.
Hoy en día, los científicos se centran en investigar cómo editar el ADN para corregir errores y curar enfermedades de origen genético.
Los inicios de la genética en el s. XIX
El ADN fue aislado por 1ª vez en 1869 por el biólogo suizo Johan Friedrich Miescher. Mientras estudiaba la composición química de los glóbulos blancos, observó que dentro de las células había una sustancia aislada rica en fosfatos, sin azufre y resistente a las proteasas, algo que no se correspondía a la estructura típica de los lípidos o proteínas.
Miescher bautizó esa nueva molécula como nucleína, ya que se encontraba en el núcleo de todas las células estudiadas.
Johan Friedrich Miescher, realizó investigaciones y descubrimientos preliminares sobre el ADN aislando moléculas ricas en fosfato a partir de núcleos de glóbulos blancos. 

Posteriormente fueron denominadas “Acidos Nucleicos”.
Entre 1885 y 1901, la composición química del ADN empezó a definirse. En 1889 Richard Altmann, patólogo alemán que había sido discípulo de Miescher, redefinió esta sustancia con el término “ácido nucleico”.
Por su parte, el médico alemán Albert Kossel descubrió la existencia de hidratos de carbono y de unos compuestos o bases nitrogenadas a las que llamó “adenina”, “guanina”, “citosina” y “timina” dentro de la molécula de ADN. 
Este descubrimiento le valió el Premio Nobel de Medicina en 1910.
La revolución del ADN
El siglo XX empezó con grandes avances en la investigación del ADN. Durante la década de 1920, el bioquímico ruso-estadounidense Phoebus Levene determinó la existencia del ARN, otro ácido nucleico necesario para la transmisión de información genética.
Levene también detectó la presencia de grupo fosfato y de un tipo de azúcar llamado ribosa, 2 componentes imprescindibles en la formación del ADN. Más tarde, el bioquímico descubrió que el grupo fosfato, el azúcar y las bases nitrogenadas se unían para formar nucleótidos.
ESTRUCTURA DEL ADN. Cada nucleótido está formado por 3 unidades: una molécula de azúcar llamada desoxirribosa, un grupo fosfato y uno de 4 posibles compuestos nitrogenados llamados bases: Adenina (A), Guanina (G), Timina (T) y Citosina(C).
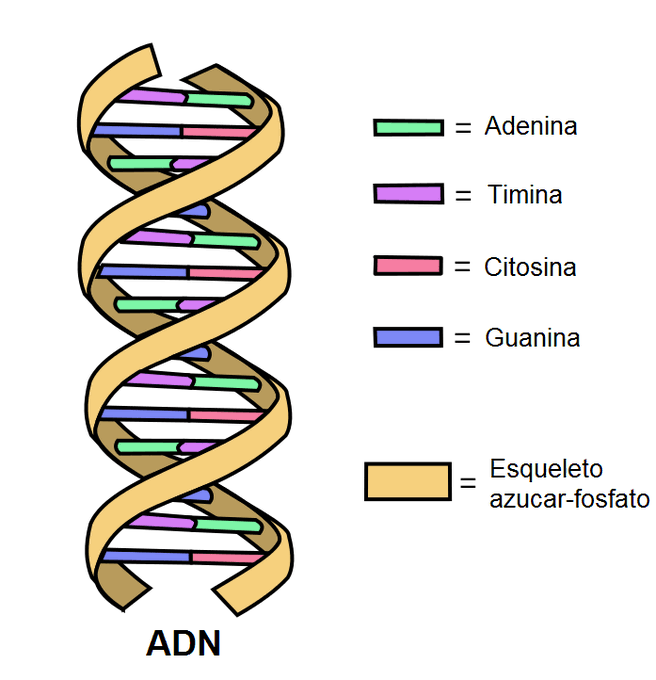
Durante los años siguientes se llevaron a cabo varios experimentos que concluyeron que el ADN era la molécula responsable de la herencia: los estudios del microbiólogo Frederick Griffith, los hallazgos de Oswald Avery en 1944 y los experimentos de Alfred Hershey y Martha Chase en 1952.
El avance más importante en este campo se produjo en 1953, cuando el físico Francis Crick y el biólogo James Watson demostraron la estructura de doble hélice del ADN. Recibieron el Premio Nobel de Medicina en 1962 junto al físico Maurice Wilkins.
Sin embargo, su hallazgo no hubiera sido posible sin la labor de la química Rosalind Franklin, responsable de la famosa Fotografía 51 que revelaba la forma helicoidal de la molécula de ADN. Wilkins, que compartía laboratorio con ella, tomó la fotografía sin su permiso y gracias a eso hicieron el gran descubrimiento.
Tras el descubrimiento de la estructura del ADN, atribuido a Maurice Wilkins, Francis Crick y James Watson, hay un episodio tan fascinante como triste: La omisión del papel clave de Raymond Gosling y Rosalind
Franklin.
Una vez descubierta la forma y composición del ADN, los estudios más recientes se centran en su funcionamiento: ver qué reacciones químicas se producen dentro de la célula para intentar reproducirlas en el laboratorio.
De esta forma, las técnicas de edición genética tienen como objetivo modificar el código genético de algunas células cuyo ADN es incorrecto o está dañado, lo que puede provocar trastornos y enfermedades.

jueves, 24 de octubre de 2019

¿Que es la Edición Genética: La CRISPR?

La CRISPR más precisa hasta la fecha convierte la tijera genética en una navaja suiza.
Lluís Montoliu, investigador en Biología Molecular y Celular, Centro Nacional de Biotecnología (CNB - CSIC), 23 octubre 2019.
Esta semana una nueva variante de la herramienta de edición genética CRISPR ha saltado a las primeras páginas de los periódicos, algo poco frecuente en noticias de ciencia. ¿Qué tiene de especial para haber despertado el interés de miles de investigadores?
Para responder a esta pregunta tengo que explicar un par de nociones básicas de genética molecular.
El ejemplo más acertado para ilustrar las capacidades de las herramientas CRISPR es una navaja suiza multiusos. Estas permiten desde pelar manzanas y atornillar hasta descorchar botellas.
En su versión más sencilla, una herramienta CRISPR está constituida por 2 moléculas:
Una proteína (Cas9), una nucleasa que corta el ADN en sus 2 cadenas.
Una pequeña molécula de ARN, el acido nucléico que actúa de intermediario entre el material genético que hay en el núcleo de la célula (ADN) y la producción de proteínas que ocurre fuera del núcleo, en el citoplasma de la célula.
Veamos qué hace cada componente.
El sentido de la vida
Lo normal es que la información genética progrese unidireccionalmente, desde el núcleo al citoplasma de la célula.
1 de las 2 cadenas de ADN se copia en forma de ARN mediante un proceso que se llama transcripción. Este ARN sale al citoplasma y allí dirige la síntesis de una proteína determinada mediante un proceso que recibe el nombre de traducción.
Este flujo ADN -> ARN -> proteína es la base del funcionamiento de todas nuestras células.
Pero hace ya bastantes años se descubrió que existían unos virus, los retrovirus, que eran capaces de cambiar la dirección de ese flujo de información genética. Eran capaces de fabricar ADN a partir de ARN gracias a una nueva proteína que invertía el sentido de la ecuación. Dado que realizaba un proceso de transcripción al revés, se la bautizó como transcriptasa inversa. Proceso de transcripción y traducción.
Cortar y pegar
En la versión más sencilla de CRISPR, la nucleasa Cas9 usa una pequeña molécula de ARN como guía para situarse en una posición concreta del genoma, sobre un gen determinado. Allí, tras realizar una última verificación, corta las 2 cadenas de ADN.
Esto despierta los sistemas de reparación que se encargan de restaurar la continuidad del cromosoma. Por el camino obtenemos la edición o inactivación del gen deseado, según le aportemos o no un ADN molde que las proteínas reparadoras puedan usar para restaurar la secuencia.
Esto es la edición genética tradicional.
La tijera se convierte en lanzadera
¿Qué sucede si inhabilitamos la capacidad de corte de la Cas9 en 1 de las 2 cadenas de ADN? Pues que solo cortará una de ellas. 
Esta Cas9 así modificada se llama nickasa y puede ser muy útil.
Si ahora inhabilitamos el corte de la otra cadena de ADN, la nickasa se convierte en una Cas9 muerta, incapaz de cortar el ADN. Pero seguirá localizándose en el lugar del genoma que la guía de ARN le indique: eso abre un mundo de oportunidades. Hemos convertido una tijera en una especie de lanzadera o módulo multiusos capaz de llevar la actividad que queramos a esa posición exacta del genoma. Bastará asociar esa nueva actividad a la nickasa o a la Cas9. El símil de la navaja multiusos cobra todo su esplendor.
El equipo de David Liu asoció, 1º a una Cas9 inactiva y luego a una nickasa, una actividad denominada deaminasa, capaz de convertir una letra de la cadena de ADN en otra.
Con ello inventó en 2016 las variantes CRISPR llamadas “editores de bases”, capaces de cambiar determinadas bases del genoma de forma precisa. Con estos editores de bases se pensaba que podríamos tratar muchas enfermedades congénitas, al corregir las letras erróneas y substituirlas por las correctas, como si se tratara de un corrector molecular, como el famoso típex.
Sin embargo, su potencial quedó trastocado al descubrirse que se saltan el proceso de verificación de la secuencia sobre la cual se sitúan. Pueden ubicarse en muchos otros sitios del genoma, lo que produce numerosos cambios en genes que no deberíamos haber corregido y que darán resultados inesperados o no deseados.
2 por el precio de 1
Esta semana Liu y sus colaboradores nos han vuelto a sorprender con su último trabajo publicado en la revista Nature. Esta vez han asociado una actividad transcriptasa reversa a una nickasa. En otras palabras, tenemos una proteína capaz de copiar ADN a partir de ARN en un sitio determinado del genoma.
¿Para qué podría servir? Pues para dirigir la copia de ADN que queremos producir según la información que contiene el ARN que actúa como molde.
¿Cómo hace para que el ARN actúe como molde? Muy sencillo. Se les ocurrió extender la pequeña molécula de ARN guía, que sirve para posicionar la nickasa en un sitio del genoma, y convertirla en una molécula bastante más larga. Ahora ese nuevo extremo puede usarse como molde para la otra cadena del ADN.
Eso es una propuesta muy inteligente que usa una misma molécula de ARN para 2 cosas:
Un extremo sirve para aparearse con una de las 2 cadenas de ADN y así posicionar la Cas9 en el lugar deseado del genoma.
El otro extremo sirve de molde para dirigir la síntesis de la otra cadena de ADN, la que hemos cortado. Podemos dirigir la síntesis a partir de la secuencia que le pongamos en ese nuevo extremo del ARN.
Así se pueden incorporar las letras correctas para corregir una mutación. O, al revés, generarla si se trata de saber qué pasa cuando ese gen está mutado.
Edición de calidad
A esta nueva capacidad de las herramientas CRISPR la han denominado “prime editing” (PE), que en inglés juega con el doble significado de “edición de calidad” y “guiada por un molde”.
Según sus autores, en teoría, se podrían corregir hasta un 89 % de los más de 75 000 errores genéticos que causan enfermedades en seres humanos. Estoy seguro de que ahora entienden mejor el grado de excitación que tenemos los investigadores con este nuevo “juguete”.
Lo que sabemos por ahora de las variantes PE es que funcionan en células humanas en cultivo, aunque no igual de bien con todos los tipos celulares. Se logran los cambios deseados con una buena eficiencia y, lo que es mejor, se reduce muchísimo la variabilidad de los resultados y la generación de mutaciones no deseadas en otras partes del genoma.
Pero todavía no sabemos si funcionará en animales y en personas. 
Tras la euforia inicial toca arremangarse. Muchos laboratorios de todo el mundo intentarán confirmar las buenas expectativas y con los nuevos experimentos iremos ampliando su potencial y descubriendo sus limitaciones.
Hay que celebrar esta nueva herramienta y felicitar a Liu y a sus colaboradores por su talento para combinar 2 actividades (nickasa y transcriptasa inversa) que ni la evolución había asociado anteriormente. También ser prudentes: todavía no hemos curado ninguna enfermedad y puede que tardemos en hacerlo.

martes, 22 de octubre de 2019

Edición Genética: técnica modifica el ADN humano

El método podría corregir el 89% de las 75.000 variantes genéticas asociadas a enfermedades, según sus autores.
MANUEL ANSEDE, 22 OCT 2019
Al químico californiano David Liu le prohibieron la entrada en el casino del hotel MGM Grand, en Las Vegas, cuando tenía 29 años. Ganaba demasiado dinero apostando en la mesa del blackjack, el juego de cartas en el que hay que sumar una puntuación lo más cercana a 21, pero sin pasarse. Triunfaba utilizando “matemáticas simples”, según aseguró por entonces en una entrevista con la revista de su universidad, la de Harvard, en EE UU. Hoy, Liu es uno de los mejores científicos del planeta. Y acaba de descubrir una nueva técnica para modificar con una precisión sin precedentes la información genética de los seres vivos.
Las células humanas tienen su manual de instrucciones escrito con cuatro letras (ATTGCTGAA…) en 2 metros de ADN plegados de manera asombrosa. 

Las herramientas de edición genética, como la técnica CRISPR que ha revolucionado los laboratorios desde 2012, son capaces de buscar una secuencia concreta de letras y cortarla de manera específica con una especie de tijeras moleculares, insertando nueva información como si fuera un procesador de textos. El problema es que, a menudo, la operación falla y se generan mutaciones no deseadas. Como resultado, la mayor parte de las 75.000 variantes genéticas humanas asociadas a enfermedades no se pueden corregir actualmente en el laboratorio, según los cálculos del equipo de Liu. Su método, afirman, puede reparar el 89%.
"Es una propuesta disruptiva que obligará a revisar las posibilidades terapéuticas de la edición genética", opina el genetista Lluís Montoliu.
La técnica, bautizada prime editing (“edición de calidad”), es “elegante y fascinante”, en palabras del genetista Lluís Montoliu, del Centro Nacional de Biotecnología, en Madrid. “Estamos ante una propuesta disruptiva, algo nuevo, que no existía y que obligará a revisar las posibilidades terapéuticas derivadas de la edición genética”, celebra. 
El equipo de Liu publica hoy en la revista Nature los resultados de 175 experimentos en células humanas en el laboratorio, incluyendo la corrección de las causas genéticas de trastornos como la anemia de células falciformes y la enfermedad de Tay-Sachs.
En una célula, las instrucciones contenidas en el ADN se traducen a otro lenguaje, el ARN, como paso intermedio para dirigir la fabricación de proteínas, por ejemplo la hemoglobina que transporta el oxígeno en la sangre o los anticuerpos que defienden al organismo del ataque de virus y bacterias. 
En la técnica CRISPR habitual, los científicos diseñan una molécula de ARN complementaria a la secuencia de ADN que quieren editar y añaden una proteína Cas9, que actúa como unas tijeras. Esta máquina molecular es capaz de encontrar el tramo de ADN deseado y cortarlo, añadiendo si es preciso otro fragmento de ADN con nueva información sintetizada por los científicos.
La estrategia de David Liu es diferente. El californiano, según explica Montoliu, ha inventado “una nueva proteína quimérica”, que utiliza una variante de las tijeras Cas9 capaz de cortar una sola de las 2 cadenas que forman la característica doble hélice del ADN, evitando así mutaciones indeseadas.
Para dirigir su máquina molecular a un lugar concreto del genoma, Liu utiliza una guía de ARN y “nada menos que una transcriptasa reversa, una proteína que usan fundamentalmente los virus para copiar su ARN en ADN, invirtiendo el flujo canónico de la información genética, que parte del ADN y se copia a ARN, para acabar convirtiéndose en una proteína”, detalla Montoliu. 
“La guía de ARN en este caso se extiende y tiene un extremo nuevo, más largo, que es usado como molde por la transcriptasa reversa para copiar nuevo ADN con la secuencia correcta, con la mutación corregida”, añade el investigador. El prime editing escribe nueva información genética directamente en el genoma.
“Se necesita mucha más investigación en una amplia variedad de tipos celulares y organismos para entender mejor el prime editing y perfeccionarlo”, reconoce el equipo de Liu en su publicación en la revista Nature. Montoliu también es cauto, a la espera de que otros laboratorios del mundo ensayen la nueva herramienta. “Esa será la prueba del 9 que nos dirá si este procedimiento innovador para editar genomas va a tener posibilidades y recorrido terapéutico o si se va a quedar como una más de las decenas de propuestas con variantes alternativas de CRISPR que conocemos cada semana”, zanja.
“Un avance fascinante”
El año pasado nacieron en China los 2 primeros bebés cuyo genoma fue modificado para que fuesen inmunes al virus del sida. Este avance logrado por el polémico científico He Jiankui fue recibido con alarma por la comunidad científica porque la técnica de edición genética CRISPR aún no es perfecta y puede generar mutaciones no deseadas en otras partes del genoma. El equipo de Liu ha demostrado en líneas celulares de laboratorio que el prime editing genera menos errores de edición en los lugares a los que va dirigido, aunque no ha analizado si hay errores fuera de sitio, advierte Hilary Sheppard, bióloga molecular de la Universidad de Auckland (Australia) en opiniones recogidas por Science Media Centre. “Este es un avance fascinante que podría solucionar algunos de los problemas actuales de la edición genética, aunque aún queda tiempo hasta demostrar que puede corregir errores en el tipo de células esperado y en contextos clínicos”, explica la investigadora.

Video sobre el proceso Aqui....

miércoles, 25 de septiembre de 2019

Ventajas e inconvenientes del Diagnóstico Genético Preimplantacional (DGP)

www.institutobernabeu.com,Dra. Belén Lledó, directora científica de IBBIOTECH, 
El Diagnóstico Genético Preimplantacional (DGP) consiste en el estudio de alteraciones cromosómicas y genéticas en el embrión antes de su transferencia a la madre. 
Sus objetivos son asegurar una descendencia sana y acabar con la transmisión de una determinada enfermedad.
Podemos diferenciar 2 tipos de DGP: 

1.- El DGP dirigido a seleccionar embriones libres de una enfermedad 
     genética que afecta a un solo gen (DGP) y 
2.- El DGP que analiza las enfermedades genéticas que afectan a uno o 
     más cromosomas (PGS/PGT-A/CCS o SGP). (En ocasiones la nomenclatura que los define origina confusión, en el post DGP, SGP y CCS ¿son lo mismo?, se esclarecen las diferencias)
En 1º lugar, el DGP aplicado al estudio de enfermedades genéticas que afectan a un gen, presenta un claro beneficio que no plantea debate al respecto de su utilidad. Es la única manera de evitar la transmisión de una enfermedad genética sin que la pareja tenga que enfrentarse a la posibilidad del embarazo de un bebe afecto y por tanto a la decisión de interrumpir el embarazo.
Por otro lado, el DGP destinado al estudio de enfermedades cromosómicas (SGP), presenta cierto debate en cuanto a la bondad que su aplicación pudiera tener sobre la mejora de las tasas de éxito de las técnicas de reproducción asistida. A continuación, vamos a exponer los principales pros y contras de ambas posturas. Leer más ......

Primer embarazo con Diagnóstico Genético Preimplantacional en el Hospital de Navarra

UNA TÉCNICA QUE EVITA LA TRANSMISIÓN DE ENFERMEDADES GENÉTICAS.
acta sanitaria, PAMPLONA, 24 SEP 2019
El Complejo Hospitalario de Navarra (CHN) ha confirmado el 1º embarazo con el Diagnóstico Genético Preimplantacional en el Servicio Navarro de Salud-Osasunbidea (SNS-O), una técnica que evita la transmisión de enfermedades genéticas de los progenitores a los recién nacidos.
El SNS-O comenzó poco antes del verano a aplicar esta técnica, que permite diagnosticar enfermedades genéticas en los embriones y que consigue, por tanto, el nacimiento de bebés sanos libres de estas patologías. El doctor Jesús Zabaleta, quien es responsable de la Unidad de Reproducción Asistida del SNS-O, explica que «la probabilidad de que las personas portadoras de una condición genética tengan un hijo o hija con una enfermedad, sin dicha técnica, suele ser del 25 al 50 %».
«Tras el procedimiento, las probabilidades de que el bebé nazca libre de las enfermedades hereditarias no es del 100 %, pero se reducen de forma muy importante a valores residuales», continúa Jesús Zabaleta, que añade que «el proceso es bastante largo porque es necesario realizar estudios genéticos profundos de cada caso. El embarazo, en esta ocasión, se ha conseguido en el primer intento, así que estamos muy satisfechos».
«Se trata del 1º caso conseguido en la Unidad de Reproducción Asistida del SNS-O y un avance en la Sanidad Pública, dado que se trata de un servicio que históricamente ha estado concertado con clínicas privadas», destaca la Consejería de Sanidad del Gobierno de Navarra.
Requisitos
El Diagnóstico Genético Preimplantacional es una técnica que se incluye en la cartera básica de servicios del SNS-O desde el año 2014. Sin embargo, estos casos fueron derivados a otras entidades mientras se implementaba la técnica en el SNS-O. Para ello, a lo largo de la pasada legislatura se realizaron distintas obras, con el incremento del personal y adquisición del equipamiento necesario.
El SNS-O atenderá en la Unidad de Reproducción Asistida a entre 15 y 20 parejas cada año. «Las parejas han de cumplir una serie de requisitos, como ser padres o madres portadores de una condición genética, que saben que tienen riesgo en la descendencia, y que son la causa de enfermedades graves, precoces y que no tienen tratamiento», indica Zabaleta. 
También se tiene en cuenta la edad de los padres, la madre no puede tener más de 40 años y el padre no puede superar los 55 años.

jueves, 19 de septiembre de 2019

Cáncer en los huesos: ¿qué es y cómo detectarlo?

© 2019 Vida y Salud Media Group.
Existen distintos tipos de cáncer del hueso que suelen presentarse con mucho dolor. Si bien no es una enfermedad muy común, esta puede presentarse tanto en los niños como en los adultos. Descubre más detalles sobre el cáncer en los huesos y ante cualquier duda, no olvides consultar con tu médico.
Nadie le daba importancia a Carlitos cuando se quejaba de su dolor de cuello, lo mandaban al médico y le recomendaban masajes, sin imaginarse la gravedad de su padecimiento. Él no les hacía caso y cada vez podía moverse menos, al punto que en un momento ya casi ni podía caminar. Cuando por fin Carlitos fue al médico, el especialista no sólo no le recetó masajes sino que lo dejó internado. Su problema, detectado en una gammagrafía ósea, era mucho peor: tenía cáncer en los huesos.
El caso de Andrea es justamente el opuesto. Como hacía unos años había tenido un tumor en uno de sus pechos, Andrea se realizaba rutinariamente todos los controles anuales para detectar cualquier otra anormalidad que pudiera surgir. Así fue que los análisis mostraron una pequeña mancha que resultó ser un tumor en los huesos.
El caso de Andrea tiene la particularidad de que nunca tuvo dolor ni ningún síntoma que lo advirtiera, porque en general el cáncer en los huesos suele dar señales, como lo que le pasó a Carlitos.
Síntomas del cáncer en los huesos
Entre los principales síntomas del cáncer en los huesos se encuentran:
Dolor en los huesos,
Inflamación (hinchazón) y dolor cerca del área afectada,
Fragilidad del hueso que tiende a fracturarse (romperse),
Fatiga, fiebre, anemia, pérdida de peso
Como su nombre lo indica, el cáncer de hueso es el que empieza su desarrollo en los huesos. Se lo conoce como cáncer óseo primario y no es un cáncer muy frecuente. Es más común que se produzca lo que se denomina cáncer óseo secundario, que es cuando el cáncer se disemina al hueso desde otras partes del cuerpo (como le pasó a Andrea).
De todos modos, cuando se presenta el cáncer en los huesos, la enfermedad no elige un hueso en particular. Por el contrario, puede surgir en cualquier parte del cuerpo.
Tipos de cáncer en los huesosExisten distintos tipos de cáncer óseo primario, de acuerdo al tipo de célula en la cual comienzan. Por ejemplo, puede ser:
Osteosarcoma: comienza en las células de los huesos y generalmente ocurre en los niños y adolescentes y en los adultos jóvenes (de 10 a 25 años), ya que afecta a los huesos en crecimiento. Se ve con mayor frecuencia en los huesos de las rodillas, de los muslos y de los brazos.
Condrosarcoma: comienza en las células de los cartílagos que se encuentran al final de los huesos y afecta con mayor frecuencia a los adultos mayores de 50 años. Se presenta comúnmente en la pelvis, los huesos de los muslos y de los hombros.
Sarcoma de Ewing: se cree que surge en los nervios dentro de los huesos. Generalmente este tipo de cáncer ocurre en los niños y en los adolescentes. También puede ocurrir en las personas que han tenido tratamientos de radiación o quimioterapia para otras enfermedades. 
Se presenta más en la pelvis, en los huesos de los muslos, en las costillas y en los huesos de los brazos.
El tratamiento para el cáncer en los huesos es diferente según el tipo de cáncer, el tamaño que tenga, el lugar del cuerpo en donde esté y la etapa en que se encuentre, así como la edad y el estado de salud de la persona que lo padezca.
En general, la cirugía es el tratamiento primario. En otros casos puede requerirse la amputación de algún miembro, pero muchas veces para evitarlo el cirujano puede quitar la parte del hueso afectada y reemplazarla con una prótesis. Luego, se pueden emplear quimioterapia y radiación, tanto combinadas o por separado.
Siempre es importante que le hagas todas las preguntas que sean necesarias para despejar tus dudas al especialista y, si todavía tienes dudas, que pidas una segunda opinión. Cuanto antes se detecte el cáncer en los huesos, más pronto se puede combatir.

sábado, 24 de agosto de 2019

Identificación de una nueva mutación en una familia iraní

con osteocondromas hereditarios múltiples
Autores Akbaroghli S, Balali M, Kamalidehghan B, Saber S, Aryani O, Yong Meng G, Houshmand M, 30 de abril de 2016
1 Mofid Children's Hospital, Universidad de Ciencias Médicas Shahid Beheshti, 
2 ENT y Head & Neck Research Center and Department, Iran University of Medical Sciences (IUMS), 
3 Medical Genetics Department, School of Medicine, Shahid Beheshti University of Medical Sciences, 
4 Medical Genetics Department, National Institute for Genetic Engineering and Biotechnology, 
5 Departamento de Neurociencia, Universidad Médica de Irán, Teherán, Irán; 
6 Departamento de Ciencias Preclínicas Veterinarias, Facultad de Medicina Veterinaria, Universiti Putra Malaysia (UPM), Serdang, Malasia
( Estos autores contribuyeron igualmente a este trabajo )
Antecedentes: los osteocondromas hereditarios múltiples (HMO), anteriormente llamados exostosis hereditarias múltiples (HME), son trastorno esquelético autosómico dominante caracterizado por el crecimiento de múltiples osteocondromas y se asocia con deformidad ósea, reducción del crecimiento esquelético, compresión nerviosa, restricción del movimiento articular y osteoartrosis prematura. 
La HMO es genéticamente heterogénea, localizada en al menos 3 loci cromosómicos, incluidos 8q24.1 ( EXT1 ), 11p11-p13 ( EXT2 ) y 19p (EXT3 ). La media de edad de diagnóstico es de 3 años; casi todos los individuos afectados son diagnosticados antes de los 12 años. 
El riesgo de degeneración maligna a osteocondrosarcoma aumenta con la edad, aunque el riesgo de degeneración maligna durante la vida es bajo (~ 1%).
Métodos y resultados: este estudio se realizó en una familia iraní con 9 individuos afectados de 3 generaciones consecutivas. Aquí, el probando fue una mujer afectada que recibió asesoramiento genético antes del embarazo. Todos los exones de los 3 genes fueron examinados en el probando utilizando la reacción en cadena de la polimerasa y los métodos de secuenciación (el último miembro de esta familia es un hombre con deformidades y lesiones graves, especialmente alrededor de sus articulaciones grandes). 
Exón 4 de EXT1(c.1235 G> A) se modificó en las personas afectadas. Esta mutación altera el triptófano a un codón de parada prematuro en la posición de aminoácido 412 (p.Trp412x).
Conclusión: El resultado de este estudio ha extendido el espectro genotípico de pacientes iraníes con HMO, revelando una forma de mejorar la detección y el asesoramiento genético en los portadores.
Introducción
La exostosis hereditaria múltiple (HME) también se conoce como osteocondromas hereditarios múltiples (HMO) debido al desarrollo de al menos 2 o más excrecencias benignas de los tumores óseos con cubierta de cartílago (osteocondromas) de los huesos largos que crecen hacia afuera de las metafisias de Los huesos largos. HME es un trastorno autosómico dominante caracterizado por la presencia del trastorno en las generaciones consecutivas. 
1 , 2 HME fue descrito por primera vez por Boyer en 1814. 
3 , 4 La frecuencia de los machos afectados es mayor que la de las hembras, ya que las hembras tienen una penetrancia incompleta de HME. 
5 La exostosina-1 ( EXT1 ) tiene 746 aminoácidos y es responsable de la síntesis de heparán sulfato. Sin embargo, la exostosina-2 (EXT2 ) contiene 14 exones que tienen 2 exones alternativos. Un estudio anterior mostró que las mutaciones de estos genes dan como resultado la síntesis de una proteína EXT truncada con actividad defectuosa. 
6 Otro estudio indicó que las proteínas EXT son enzimas esenciales para la síntesis de heparán sulfato, pero el mecanismo alterado de la síntesis de heparán sulfato que resulta en un crecimiento óseo anormal aún está en debate. HME conduce a un crecimiento óseo distorsionado y puede dañar las estructuras óseas en las extremidades superiores e inferiores que pueden dar lugar a una estatura acortada. 
7 HME también puede causar dolor, un rango limitado de movimiento articular y presión sobre los nervios, los vasos sanguíneos, la médula espinal y los tejidos que rodean las exostosis. 
8 Hay 5 genes homólogos que participan en la HME, incluidos 2 genes similares a EXT( EXTL ) en los que no se han informado mutaciones anteriormente. Los otros genes son EXT1 , EXT2y EXT3 , que se han ubicado en los cromosomas 8q24.1, 
9 , 10 11p13, y 11 , 12 y 19p, respectivamente. 
13 Se ha informado que la mayoría de los pacientes con HME con EXT1 (60% –70%) y EXT2 (30% –40%) portan mutaciones sin sentido y de cambio de marco, respectivamente, lo que resulta en la síntesis de formas truncadas de las proteínas EXT. La etiología exacta de las exostosis no está clara, pero parece que las exostosis ocurren con mayor frecuencia en adultos. 
14 Algunos autores sugieren que tanto los factores ambientales como genéticos están involucrados en el trastorno HME. 
15 , 16 Se han descrito intervenciones quirúrgicas para el tratamiento de pacientes con el trastorno; Sin embargo, hay muchas controversias. 17 En este estudio, se examinó a un hombre iraní de una familia con 9 individuos afectados durante 3 generaciones consecutivas para identificar una nueva mutación relacionada con este trastorno. Este caso índice es el último miembro de esta familia, que es un hombre con deformidades y lesiones graves, especialmente alrededor de sus articulaciones grandes, y con una mutación en el exón 4 de EXT1 (c.1235 G> A).